Exportar cosméticos a la Unión Europea: persona responsable, PIF y CPNP desde Colombia
Exportar cosméticos a la UE: qué sale de tus registros de BPF para el expediente PIF, qué debe hacer la persona responsable y cómo notificar en el CPNP.
Por Equipo editorial FastOfi · · 12 min de leitura
Este artigo está disponível apenas em espanhol.
Para exportar cosméticos a la Unión Europea, cada producto necesita una persona responsable establecida en la Unión, y la planta colombiana aporta la evidencia de fabricación que sostiene el expediente de información del producto (PIF). Ese expediente reúne la descripción, el informe de seguridad, el método de fabricación con su declaración de conformidad con BPF y las pruebas del efecto reivindicado. Antes de comercializar, la persona responsable notifica el producto en el Portal Europeo de Notificación de Productos Cosméticos (CPNP).
Quién es la persona responsable y qué le toca a la planta
El artículo 4 del Reglamento (CE) 1223/2009 exige que cada producto cosmético comercializado en la Unión tenga una persona responsable establecida en la Unión. Si el importador introduce los lotes, es responsable de esos lotes, salvo que designe a otra persona. Esto significa que tu planta en Colombia no asume por defecto esa función ante las autoridades europeas, pero sin su evidencia la persona responsable no puede cumplirla.
Por eso conviene separar los roles desde el primer pedido de exportación:
| Actor | Qué responde | De dónde sale su evidencia |
|---|---|---|
| Persona responsable en la UE | Expediente PIF, notificación en CPNP, datos en la etiqueta, conservación del expediente | Documentos que entrega la planta y el importador |
| Importador | Lotes que introduce, salvo que designe a otra persona | Documentos de importación y numeración de lotes |
| Planta fabricante en Colombia | Fabricar según BPF y entregar registros verificables de cada lote | Instrucciones aprobadas, batch record, análisis, desviaciones |
Designar a otra persona por escrito
El artículo 4 permite que el importador designe a otra persona. En la práctica, la designación debe quedar escrita y responder cuatro preguntas: quién mantiene el expediente, quién firma el informe de seguridad, quién notifica el producto en CPNP y quién recibe y gestiona un efecto no deseado. Si alguna de estas respuestas queda en el aire, el primer problema aparece en una auditoría o en una queja de un consumidor europeo, no en la planta.
Qué contiene el expediente y de dónde sale cada parte
El artículo 11 define el contenido del expediente de información del producto: descripción del producto, informe de seguridad, método de fabricación con declaración de conformidad con BPF y pruebas del efecto reivindicado. El expediente se conserva diez años desde la comercialización del último lote. Esa frase importa: el plazo no corre desde el primer embarque.
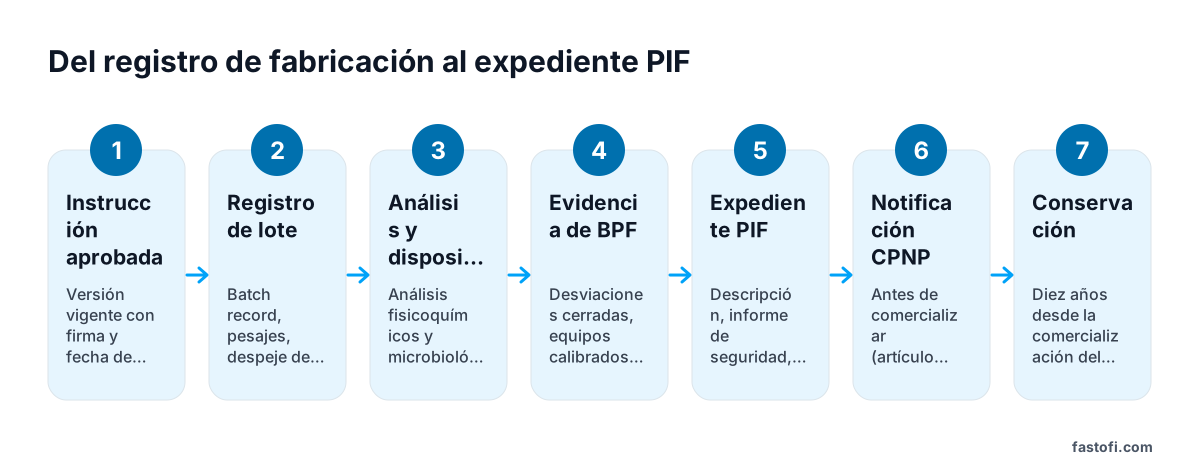 La mayor parte del material que la persona responsable necesita nace en la planta. La siguiente tabla separa cada componente de su origen típico.
| Componente del expediente | Qué debe contener | Origen en la planta | Quién lo integra |
|---|---|---|---|
| Descripción del producto | Identificación, forma, función y composición del producto | Fórmula maestra vigente y fichas de especificación aprobadas | Persona responsable, con datos de la planta |
| Informe de seguridad (artículo 10) | Parte A de información y parte B de evaluación, firmado por una persona con titulación en farmacia, toxicología, medicina o disciplina similar | Especificaciones de materias primas, resultados de análisis y cambios de proceso | Persona evaluadora calificada |
| Método de fabricación | Descripción del proceso con su declaración de conformidad con BPF | Instrucción de manufactura aprobada y su historial de versiones | La planta aporta la base; la declaración se firma según lo acordado |
| Pruebas del efecto reivindicado | Evidencia de lo que el producto promete | Estudios encargados por quien comercializa el producto | Quien encargó las pruebas |
Según lo que la planta debe poder entregar, conviene tener al menos estos registros listos y vigentes:
- Instrucciones de manufactura con versión, estado, fecha de vigencia y aprobación.
- Batch record completo de cada lote exportado, con pesajes, despeje de línea y firmas de ejecución y verificación.
- Análisis fisicoquímicos y microbiológicos del lote y su disposición (liberado, rechazado, reproceso o retenido), con justificación.
- Desviaciones y no conformidades con análisis de causa raíz y verificación de eficacia.
- Registros de calibración y mantenimiento de los equipos que intervinieron.
Un registro sin firma, sin fecha de vigencia o con una versión superada no sirve como evidencia, aunque el proceso se haya hecho bien.
Buenas prácticas de fabricación: qué exige y qué presume la norma
El artículo 8 exige que la fabricación se ajuste a buenas prácticas de fabricación. Además, se presume la conformidad cuando se siguen las normas armonizadas pertinentes. La ISO 22716:2007 es la guía internacional de buenas prácticas de fabricación para productos cosméticos y se usa como referente. El Reglamento europeo no la nombra: habla de normas armonizadas, y esa distinción debe estar clara para quien redacta el expediente.
En la Comunidad Andina, la exigencia obligatoria de BPM para cosméticos es el Reglamento Técnico Andino de la Resolución 2206 de 2021. Para la planta colombiana, el cumplimiento local y la evidencia para la UE se construyen con los mismos registros, pero no son el mismo documento ni la misma revisión.
Qué debe poder demostrar la planta
Una planta lista para exportar debe poder mostrar, para cualquier lote:
- Que se fabricó con la versión aprobada de la instrucción vigente en esa fecha.
- Que los pesajes se hicieron con balanza calibrada, indicando lote, clase de tolerancia, ejecutor y verificador.
- Que el área se despejó antes de iniciar, con firma de ejecución y de verificación.
- Que el lote tiene análisis y una disposición firmada.
- Que las desviaciones se cerraron con causa identificada y verificación de eficacia.
- Que cada cambio de fórmula, proceso o material quedó con control de cambios y registro de auditoría.
Informe de seguridad: quién lo firma y qué datos necesita
El artículo 10 exige un informe de seguridad antes de comercializar. Tiene dos partes: la parte A, con la información, y la parte B, con la evaluación. Debe estar firmado por una persona con titulación en farmacia, toxicología, medicina o disciplina similar. La planta no firma ese informe, pero es la fuente de la mayor parte de sus datos.
Qué debe entregar la planta a la persona evaluadora:
- La composición cuantitativa del producto tal como se fabrica, con las especificaciones de cada materia prima.
- Los resultados de análisis del lote de referencia y los rangos aceptados.
- Los cambios de fórmula o proceso desde la última versión evaluada, con su fecha de aprobación.
- Las desviaciones relevantes que afectaron el producto y su disposición.
Si la planta cambia un proceso y no lo comunica a la persona responsable, el informe describe un producto que ya no existe. Ese es un error de fondo, no de papeleo.
Notificación en CPNP y etiqueta
Antes de comercializar, la persona responsable notifica el producto en el CPNP, según el artículo 13. La notificación no la hace la planta, pero necesita el número de lote de referencia, la descripción del producto y la información de la etiqueta.
El artículo 19 exige que la etiqueta incluya, entre otros datos, la persona responsable, el contenido nominal, la fecha de duración mínima o el plazo después de la apertura, las precauciones, el número de lote, la función del producto y la lista de ingredientes. Dos puntos prácticos:
- El número de lote impreso en la etiqueta debe ser el mismo que el del batch record, el del análisis y el de la trazabilidad. Un número distinto obliga a reconstruir la historia del lote a mano.
- La conciliación de material de empaque impreso debe cuadrar en cada orden. Si no cuadra, debe abrirse una desviación antes de liberar el lote.
Efectos graves no deseados
El artículo 23 obliga a notificar los efectos graves no deseados a la autoridad del Estado miembro donde ocurrieron. Para la planta, la pregunta práctica es si puede responder en horas: qué lote fue, a dónde se distribuyó, qué registros de fabricación existen y qué muestras quedan disponibles. Por eso la trazabilidad no puede depender de la memoria de una persona. Si quieres profundizar en el manejo de una queja, lee qué hacer ante una queja por reacción.
Ejemplo resuelto
Planta Demo Norte es una planta ficticia que fabrica una crema facial de 50 mL para un importador de la Unión Europea. Las cifras son de ejemplo. La densidad se asume en 1,00 g/mL para simplificar el cálculo; en la práctica se mide en cada lote.
| Dato | Valor |
|---|---|
| Masa de cada lote | 150 kg |
| Densidad asumida del producto | 1,00 g/mL |
| Merma de llenado | 4 % |
| Contenido nominal por unidad | 50 mL |
| Lotes fabricados para la UE | 3 |
| Fecha de comercialización del último lote | 15 de marzo de 2027 |
Cálculo paso a paso:
- Masa llenable por lote: 150 kg × (1 − 0,04) = 150 kg × 0,96 = 144 kg.
- Conversión a volumen: 144 kg = 144 000 g; 144 000 g ÷ 1,00 g/mL = 144 000 mL.
- Unidades por lote: 144 000 mL ÷ 50 mL = 2 880 unidades.
- Unidades de los tres lotes: 3 × 2 880 = 8 640 unidades.
- Conservación del expediente: 15 de marzo de 2027 + 10 años = 15 de marzo de 2037.
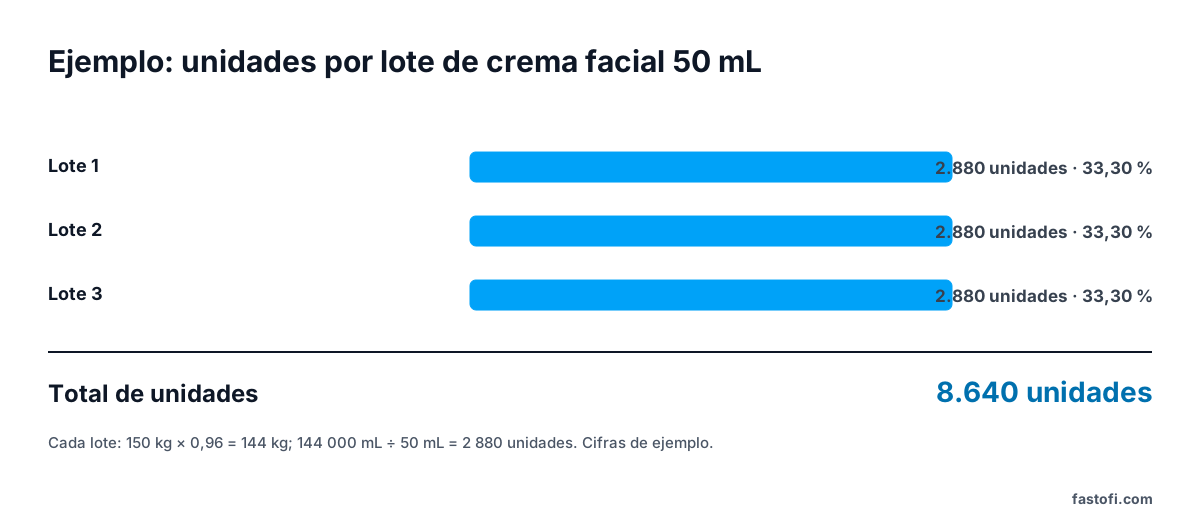 Conclusión: el expediente de la crema facial debe conservarse hasta el 15 de marzo de 2037, contado desde el último lote comercializado. Si la planta fabrica un cuarto lote que se comercializa en 2028, el plazo se mueve hasta 2038. Por eso hay que registrar la fecha de comercialización de cada lote, no solo la de fabricación. Las 8 640 unidades quedan asociadas a tres números de lote, cada uno con su batch record, análisis y disposición.
Errores frecuentes
- Tratar la persona responsable como un trámite del exportador. Si no hay acuerdo escrito, nadie sabe quién firma el informe ni quién responde por una queja. Evítalo con una tabla de responsabilidades firmada por las partes antes del primer embarque.
- Armar el expediente la semana del embarque. Un expediente hecho de afán mezcla versiones de fórmula. Evítalo manteniéndolo actualizado por producto y registrando cada cambio cuando ocurre.
- Usar una instrucción de manufactura superada. Si el batch record cita la versión 2 y la fórmula vigente es la 3, el método de fabricación del expediente no describe lo que se fabricó. Evítalo con estados (borrador, piloto, aprobada, obsoleta) y fechas de vigencia.
- Firmar la declaración de conformidad con BPF sin evidencia. Una declaración sin desviaciones cerradas ni calibraciones vigentes es una afirmación sin respaldo. Evítalo revisando el lote contra la lista de registros antes de firmar.
- Afirmar que la ISO 22716 es obligatoria en Colombia o que el Reglamento europeo la exige. La guía es referente; la exigencia obligatoria en la CAN es el reglamento técnico andino; el Reglamento europeo habla de normas armonizadas. Evítalo redactando con precisión la referencia en la documentación del cliente.
- Contar los diez años desde la fabricación. El plazo corre desde la comercialización del último lote. Evítalo registrando la fecha de salida de cada lote.
- Números de lote distintos entre etiqueta, análisis y trazabilidad. Evítalo con verificación de etiqueta en el acondicionamiento y numeración única por lote.
- No tener un canal para efectos no deseados. Si una queja llega a la persona responsable y la planta no puede identificar el lote en el día, el tiempo de respuesta se consume. Evítalo definiendo quién recibe la queja y qué registros entrega.
Cómo llevarlo a un sistema
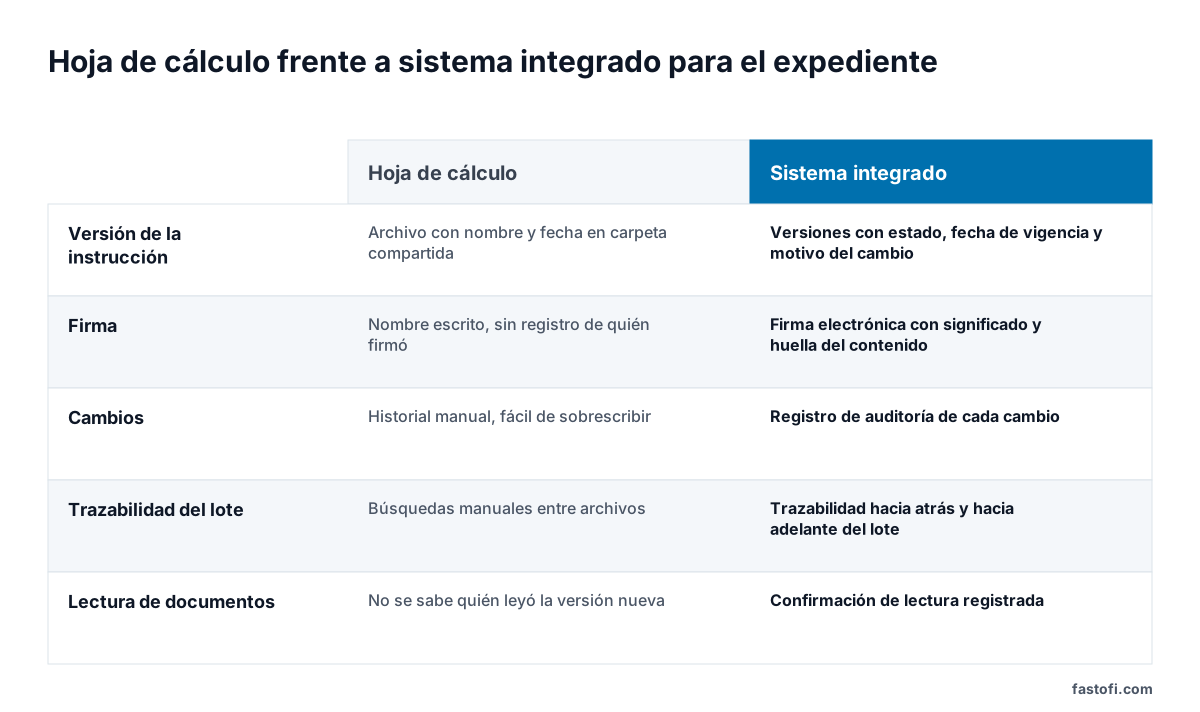
Una hoja de cálculo puede guardar la fórmula, pero no deja claro qué versión se usó en cada lote, quién la aprobó ni si cambió después. Un ERP genérico suele registrar la orden y el inventario, pero no siempre la firma con significado, la vigencia de cada instrucción ni el registro de cada cambio. Lo que el expediente necesita es un sistema que sostenga tres cosas: versiones y firmas de las instrucciones, registros de lote enlazados a materias primas y análisis, y trazabilidad hacia atrás y hacia adelante para responder en minutos.
FastOfi ofrece instrucciones de manufactura con versiones y firma electrónica, batch record electrónico, disposición del lote con justificación, registro de auditoría y trazabilidad de lote. Con eso se ordena la evidencia que sale de la planta. FastOfi no genera el PIF, no firma el informe de seguridad y no hace la notificación en CPNP: esas responsabilidades siguen en la persona responsable y en quien evalúa.
Preguntas frecuentes
¿Puede una empresa solo colombiana ser la persona responsable en la Unión Europea?
El artículo 4 exige que la persona responsable esté establecida en la Unión. Una empresa que opera solo desde Colombia no cumple ese requisito por sí misma. La salida habitual es designar por escrito a un actor establecido en la Unión, que asuma el expediente, la notificación en CPNP y la atención de efectos no deseados. La planta colombiana aporta la evidencia de fabricación y debe acordar con ese actor qué documentos entrega y en qué plazo.
¿Cuánto tiempo debe conservarse el expediente de información del producto?
El artículo 11 exige conservar el expediente diez años desde la comercialización del último lote. El plazo no se cuenta desde el primer lote ni desde la fabricación. Si el producto sigue vendiéndose, el plazo se mueve con cada lote nuevo comercializado. Por eso conviene registrar la fecha de salida de cada lote y tener a la mano los registros de fabricación de todos los lotes que siguen en el mercado, no solo del más reciente.
¿Qué es la declaración de conformidad con BPF que aparece en el expediente?
Es la parte del método de fabricación en la que se declara que el proceso se ajusta a buenas prácticas de fabricación, como exige el artículo 11. Esa declaración debe respaldarse con la instrucción aprobada, los registros de cada lote, las desviaciones cerradas y los equipos calibrados. Quién la firma y en qué formato debe acordarse con la persona responsable antes de preparar el expediente, porque el texto final depende del procedimiento que se haya definido.
¿La ISO 22716 es necesaria para exportar a la Unión Europea?
El Reglamento europeo exige que la fabricación se ajuste a buenas prácticas y presume la conformidad cuando se siguen las normas armonizadas pertinentes. No nombra la ISO 22716. La ISO 22716:2007 es la guía internacional de BPM cosméticas y sirve como referente. En la Comunidad Andina, la exigencia obligatoria es el Reglamento Técnico Andino de la Resolución 2206 de 2021. Lo práctico es demostrar las buenas prácticas con registros verificables, sea cual sea la referencia que use el importador.
¿Qué hay que hacer si llega una queja por reacción de un consumidor europeo?
El artículo 23 obliga a notificar los efectos graves no deseados a la autoridad del Estado miembro donde ocurrieron. La persona responsable es quien notifica, pero la planta debe identificar el lote en horas, entregar el batch record, los análisis y las desviaciones relacionadas, y comunicar si hubo cambios recientes de proceso. Tener esa respuesta lista evita que la búsqueda del lote tome días. El detalle operativo está en el artículo sobre efecto adverso cosmético publicado en el blog.
¿Qué datos debe llevar la etiqueta para el mercado europeo?
El artículo 19 exige, entre otros datos, la persona responsable, el contenido nominal, la fecha de duración mínima o el plazo después de la apertura, las precauciones, el número de lote, la función y la lista de ingredientes. La lista de ingredientes debe revisarse contra la fórmula aprobada antes de imprimir. Para la planta, lo importante es que el número de lote coincida con el del registro de fabricación y que el arte de la etiqueta esté aprobado antes del acondicionamiento.
¿Puede un ERP genérico sostener la evidencia para exportar?
Depende de lo que haga con las versiones, las firmas y los cambios. Un ERP genérico puede registrar órdenes e inventario, pero para sostener el expediente necesita versiones con vigencia, firmas con significado, registro de auditoría y trazabilidad de lote. Si esas capacidades faltan, se completan por fuera, con hojas de cálculo, y el riesgo vuelve a aparecer en la conciliación. Antes de decidir, compara el sistema con la lista de registros de la sección de buenas prácticas de fabricación de esta guía.
Normas e fontes citadas
- ISO 22716:2007 · Organización Internacional de Normalización (ISO)
- Reglamento (CE) 1223/2009 · Parlamento Europeo y Consejo de la Unión Europea